GCE如何响应医疗器械法规更新 策略、实践与未来展望
引言
医疗器械行业是受到严格监管的领域之一,法规的更新直接关系到产品的上市许可、临床使用及企业运营。全球主要市场如美国(FDA)、欧盟(MDR/IVDR)、中国(NMPA)等,都在不断修订和完善法规体系,对安全性、有效性和质量提出更高要求。作为一家专注于医疗设备或相关组件的企业,GCE必须建立系统化的响应机制,确保合规连续性并把握市场机遇。
一、建立法规监测与预警机制
GCE应设立专门的法规事务部门(RA),实时跟踪核心市场及目标市场的法规动态。例如:
- 欧盟MDR过渡期延长、IVDR分阶段实施;
- 美国FDA的510(k)改革、突破性设备计划;
- 中国NMPA《医疗器械监督管理条例》及配套文件。
利用专业数据库(如RAPS、Emergo)和行业协会信息,及时获取草案、指南和生效日期,形成内部预警。
二、开展差距分析与影响评估
每当法规更新发布,GCE需快速启动差距分析,比较新规要求与现有产品技术文档、质量体系、临床评价等之间的差异。重点关注:
- 临床证据要求是否升级;
- 上市后监督(PMS)和定期安全更新报告(PSUR)的新规定;
- 唯一器械标识(UDI)和欧盟EUDAMED数据库的对接;
- 环境与网络安全等新增要求(如支持无线连接的设备)。
评估结果应转化为明确的合规项目,优先处理高风险或影响上市许可的项。
三、更新质量管理体系与技术文档
法规变化往往要求ISO 13485、QSR(现QMSR)等体系文件的同步更新。GCE需:
- 修订质量手册、程序文件和作业指导书;
- 重新整理技术文档,确保符合MDR附录II/III、FDA eSTAR等格式;
- 更新风险管理文档(ISO 14971)和可用性工程报告。
对已有产品,可能需要进行额外的验证测试,如生物相容性、电气安全或软件验证。
四、调整产品注册与临床策略
根据新规,GCE应重新规划注册路径和市场准入:
- 在欧盟,将原MDD证书转为MDR证书,可能涉及公告机构重新审核;
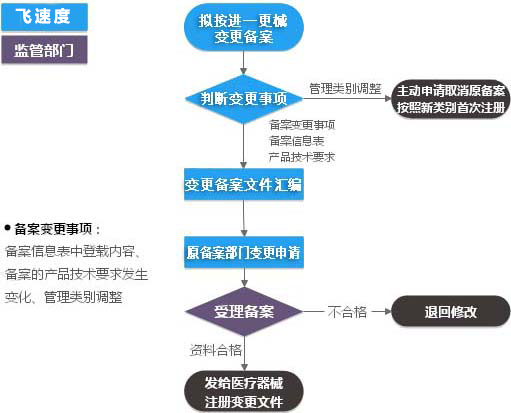
- 在中国,完成注册变更或延续注册,注意临床评价资料的新要求;
- 在美国,评估是否仍需510(k)或可转为De Novo、PMA。
对于创新产品,可借助法规咨询机构或提前与监管机构沟通(如Pre-Submission),降低不确定性。
五、加强供应链与上市后监管
法规更新常强化对供应商控制和上市后数据收集的要求。GCE需:
- 审核关键供应商的合规状态,确保其也满足新规;
- 建立电子化PMS系统,及时收集不良事件和投诉;
- 按要求撰写PSUR、定期更新临床评价报告(CER);
- 若涉及EUDAMED,须在规定时限内录入数据。
六、内部培训与跨部门协作
法规响应不是RA部门的独角戏,需要研发、生产、质量、市场等多方协同。GCE应:
- 定期组织法规培训,提升全员合规意识;
- 建立跨职能团队,共同推进合规项目;
- 利用数字化工具(如法规信息管理系统)提高效率。
七、案例与经验
假设GCE曾面临欧盟MDR升级,通过早期差距分析发现临床数据不足,于是提前开展上市后临床跟踪(PMCF),并选择有资质的公告机构完成审核,最终顺利换证。此类经验可固化为标准流程,用于应对未来其他市场的法规变化。
结论
医疗器械法规更新既是挑战也是机遇。GCE通过建立系统的监测、分析和响应机制,不仅能确保持续合规,还能提升产品质量与市场竞争力。随着全球法规趋同和数字化监管的深入,GCE应保持敏捷,将合规融入企业战略,实现可持续发展。
如若转载,请注明出处:http://www.heartbreathchina.com/product/42.html
更新时间:2026-09-19 01:23:02